Une nouvelle méthode pour l’analyse de l’ensemble des gènes bactériens, ou métagénome du microbiote intestinal va accélérer la compréhension du fonctionnement du microbiote dans l’apparition de maladies telles que l’obésité, le diabète de type 2 ou la maladie de Crohn.
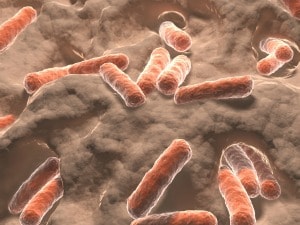 On estime que 100 000 milliards de bactéries peuplent l’intestin de chaque individu, réparties en un millier espèces différentes. Cependant, seuls 15% de ces bactéries sont aujourd’hui connues, grâce au séquençage de leur ADN. Cette collaboration internationale au sein du consortium MetaHIT va considérablement faire progresser ce décryptage. Elle s’appuie sur trois postulats sur l’abondance des gènes bactériens :
- pour chaque espèce bactérienne abritée dans le microbiote d’un individu, l’abondance de tous ses gènes est constante, puisque chaque cellule d’une même espèce possède les mêmes gènes
- entre individus, l’abondance des gènes que chacune abrite varie au même titre que l’abondance des espèces bactériennes
- entre individus, les gènes dont l’abondance varie similairement appartiennent à une même espèce bactérienne
L’analyse de 396 échantillons de selles de Danois et d’Espagnols a permis de répartir les 3,9 millions de gènes du catalogue dans 7381 groupes de co-abondance de gènes. Environ 10% de ces groupes correspondaient à des espèces bactériennes, appelées espèces métagénomiques (MGS) ; 85% d’entre elles constituaient des espèces bactériennes inconnues. Les 90% restant correspondaient à des groupes de virus bactériens, de plasmides (fragments d’ADN bactériens circulaires) ou encore des gènes qui protègent les bactéries d’attaques virales.
Commentaires
La discussion est réservée aux membres
Connectez-vous pour consulter les commentaires des autres professionnels de santé et partager le vôtre. L'inscription est gratuite.
Se connecter Créer mon compte gratuitement